Constitution et transformations de la matière · Chapitre 5
Méthodes physiques d'analyse
Prérequis : Concentration en quantité de matière et dilution ; quantité de matière et masse molaire ; groupes caractéristiques et spectres (Première) ; proportionnalité et lecture graphique.
Thème du programme : Constitution et transformations de la matière Niveau : Terminale, enseignement de spécialité physique-chimie Place dans la progression : deuxième chapitre de chimie. Il fournit les outils de mesure qui permettent de connaître la composition d'un système sans le transformer, et prépare directement le chapitre suivant consacré aux titrages, où ces mêmes grandeurs serviront à suivre une transformation en cours.
Prérequis : concentration en quantité de matière et dilution ; quantité de matière, masse molaire ; groupes caractéristiques et spectres (Première) ; proportionnalité et lecture graphique.
Dans ce chapitre, essaie de répondre aux questions posées avant de lire la suite : c'est en formulant ta propre hypothèse, même fausse, que tu retiens le mieux l'explication qui suit.
Paragraphe 1 — Déterminer une quantité de matière sans transformer le système
1.1 Absorbance et loi de Beer-Lambert
🤔 À toi de jouer. Tu as deux verres de sirop de menthe : le premier est deux fois plus concentré que le second, mais rempli à la même hauteur. Lequel laisse passer le moins de lumière ? Et si, au lieu de doubler la concentration, on doublait la hauteur de liquide traversée ?
Dans les deux cas, la lumière est davantage absorbée — et c'est précisément ce que la loi de ce paragraphe met en équation.
Un spectrophotomètre envoie à travers une cuve contenant la solution un faisceau de lumière d'intensité , et mesure l'intensité qui en ressort. Il en déduit l'absorbance :
L'absorbance est un nombre sans unité. Elle vaut 0 si toute la lumière passe, 1 si la solution n'en laisse passer qu'un dixième, 2 un centième.
Pour une solution diluée contenant une seule espèce absorbante, l'absorbance obéit à la loi de Beer-Lambert :
- : coefficient d'absorption molaire, en L·mol⁻¹·cm⁻¹. Il dépend de l'espèce chimique, du solvant, de la température et surtout de la longueur d'onde à laquelle on travaille.
- : largeur de la cuve traversée, en cm (le plus souvent 1,0 cm).
- : concentration en quantité de matière de l'espèce absorbante, en mol·L⁻¹.
À retenir : à cuve et longueur d'onde fixées, l'absorbance est proportionnelle à la concentration. C'est tout l'intérêt de la méthode.
Choisir la longueur d'onde de travail. On enregistre d'abord le spectre d'absorption de l'espèce, puis on se place à la longueur d'onde du maximum d'absorption, notée λ(max). Deux raisons : la sensibilité y est la meilleure, et au voisinage d'un maximum une petite imprécision sur λ ne modifie presque pas A.
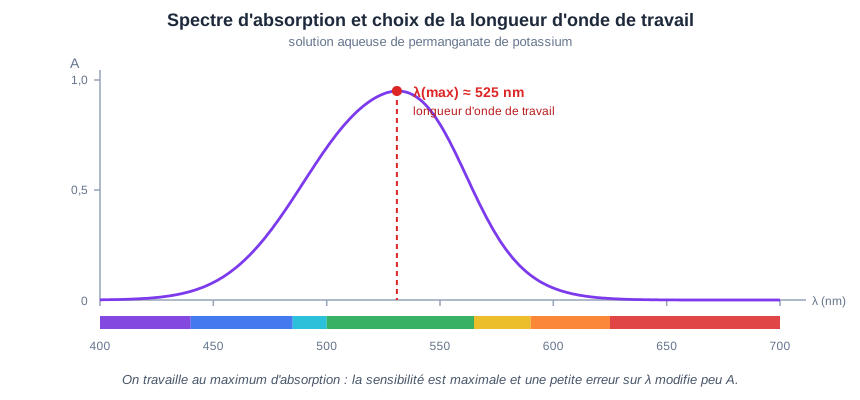
Schéma : spectre d'absorption d'une solution de permanganate de potassium. Le maximum se situe vers 525 nm, dans le vert — c'est la raison pour laquelle la solution apparaît violette.
1.2 Doser par étalonnage spectrophotométrique
Doser, c'est déterminer la concentration d'une espèce. La spectrophotométrie permet de le faire sans transformer la solution : on se contente de la regarder.
Méthode en quatre étapes :
- Préparer une série de solutions étalons, de concentrations connues et encadrant la valeur attendue.
- Mesurer l'absorbance de chacune, à la longueur d'onde de travail et avec la même cuve.
- Tracer la courbe d'étalonnage A = f(c) : on obtient une droite passant par l'origine, de coefficient directeur ε × ℓ.
- Mesurer l'absorbance de la solution inconnue et lire la concentration correspondante sur la droite.
Deux précautions. L'absorbance de l'échantillon doit tomber à l'intérieur de la gamme d'étalonnage : lire une valeur en prolongeant la droite au-delà du dernier point revient à supposer que la proportionnalité se poursuit, ce qui n'est pas vérifié. Si l'échantillon est trop concentré, on le dilue d'un facteur connu, puis on multiplie le résultat par ce facteur.
1.3 Conductance et conductivité
🤔 À toi de jouer. L'eau distillée conduit très mal le courant, l'eau salée très bien. Pourquoi ? Et si l'on refait la mesure sur la même eau salée avec une cellule dont les électrodes sont deux fois plus grandes, obtient-on la même valeur ?
Une solution conduit le courant parce qu'elle contient des ions mobiles : plus ils sont nombreux, mieux elle conduit. En revanche, la valeur mesurée dépend aussi de l'appareil — d'où la nécessité de distinguer deux grandeurs.
La conductance G d'une portion de solution est le quotient de l'intensité par la tension :
Elle s'exprime en siemens (S). Elle dépend à la fois de la solution et de la géométrie de la cellule : surface S des électrodes et distance L qui les sépare.
La conductivité σ ne dépend, elle, que de la solution :
Elle s'exprime en siemens par mètre (S·m⁻¹), plus commodément en mS·m⁻¹ pour les solutions courantes. Le rapport S/L est la constante de cellule, fixée par le constructeur ; c'est elle que l'on règle lors de l'étalonnage du conductimètre.
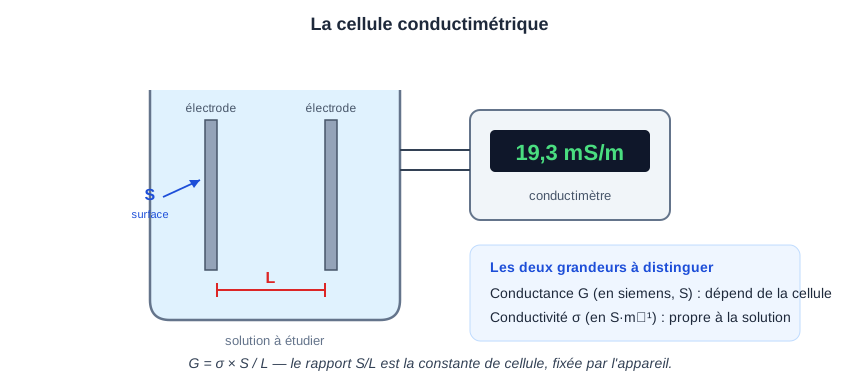
Schéma : la conductance dépend de la cellule, la conductivité est une propriété de la solution seule.
1.4 La loi de Kohlrausch
Chaque ion contribue à la conductivité selon sa concentration et sa propre aptitude à se déplacer. Pour une solution diluée, ces contributions s'ajoutent :
où est la conductivité molaire ionique de l'ion , en S·m²·mol⁻¹.
Attention aux unités — c'est l'erreur numéro un. Dans cette relation, les concentrations s'expriment en mol·m⁻³, et non en mol·L⁻¹. La conversion est : 1 mol·L⁻¹ = 10³ mol·m⁻³.
| Ion | λ (mS·m²·mol⁻¹) | Ion | λ (mS·m²·mol⁻¹) |
|---|---|---|---|
| H₃O⁺ | 35,0 | HO⁻ | 19,9 |
| Na⁺ | 5,01 | Cℓ⁻ | 7,63 |
| K⁺ | 7,35 | NO₃⁻ | 7,14 |
| NH₄⁺ | 7,35 | CH₃COO⁻ | 4,09 |
Une remarque à garder en tête pour le chapitre suivant : les ions H₃O⁺ et HO⁻ ont des conductivités molaires ioniques nettement plus élevées que les autres. Ce sont eux qui feront varier fortement la conductivité lors des titrages.
Conséquence pratique. Pour une solution ne contenant qu'un seul soluté, la conductivité est proportionnelle à la concentration. Pour une solution de chlorure de sodium, par exemple :
On peut donc construire une courbe d'étalonnage conductimétrique exactement comme en spectrophotométrie — c'est l'objet du TP.
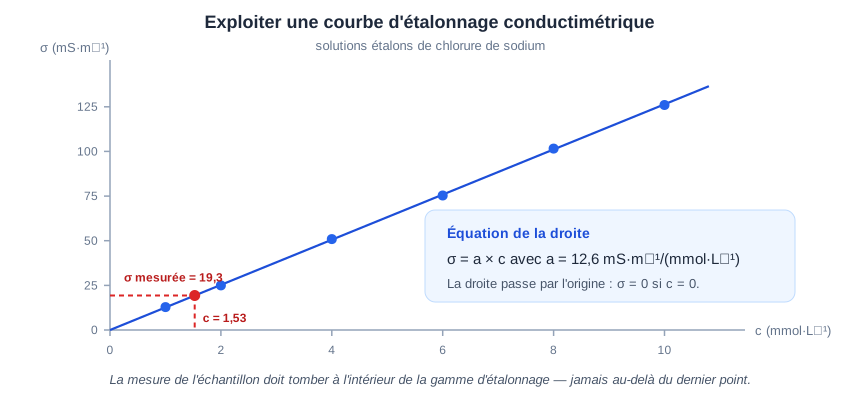
Schéma : la conductivité mesurée sur l'échantillon se reporte sur la droite, puis se projette sur l'axe des concentrations.
1.5 Suivre une réaction qui produit un gaz
Certaines transformations dégagent un gaz : c'est le cas de la réaction entre le vinaigre et le bicarbonate rencontrée au chapitre 4, qui libère du dioxyde de carbone. Pour connaître la quantité de matière de gaz formée, on utilise l'équation d'état du gaz parfait :
- : pression, en pascal (Pa)
- : volume occupé par le gaz, en mètre cube (m³)
- : quantité de matière, en mol
- = 8,314 J·K⁻¹·mol⁻¹, constante des gaz parfaits
- : température absolue, en kelvin (K), avec T(K) = θ(°C) + 273,15
Conversions indispensables : 1 L = 10⁻³ m³ ; 1 bar = 10⁵ Pa ; 1 hPa = 10² Pa ; une pression atmosphérique usuelle vaut 1013 hPa = 1,013 × 10⁵ Pa.
Volume molaire. À pression et température fixées, une même quantité de matière de n'importe quel gaz occupe le même volume. À 20 °C sous 1013 hPa :
On peut alors écrire simplement n = V / V_m, à condition d'utiliser la valeur de V_m correspondant aux conditions de l'expérience.
1.6 Trois lois, trois domaines de validité
Les trois relations de ce paragraphe ont un air de famille : chacune établit une proportionnalité entre une grandeur mesurable et une quantité de matière. Et toutes trois cessent d'être vérifiées dans les mêmes circonstances.
| Loi | Valable si… | Ce qui la met en défaut |
|---|---|---|
| Beer-Lambert | solution diluée et limpide, une seule espèce absorbante à λ | concentration trop forte (A supérieure à 2 environ), solution trouble qui diffuse la lumière, deux espèces absorbant à la même λ |
| Kohlrausch | solution diluée, température fixée | concentration trop forte : les ions s'attirent mutuellement et se gênent, la courbe s'incurve ; la conductivité varie aussi d'environ 2 % par degré |
| Gaz parfait | pression modérée, température pas trop basse | pression élevée : le volume propre des molécules et leurs interactions ne sont plus négligeables |
Le point commun. Ces trois modèles supposent que les entités — molécules absorbantes, ions, molécules de gaz — se comportent indépendamment les unes des autres. Tant que le milieu est dilué, cette hypothèse tient et la réponse est proportionnelle à la quantité. Dès que les entités deviennent trop proches, elles interagissent, et la proportionnalité se perd.
C'est exactement ce que tu as déjà observé au chapitre 4, quand la relation entre pH et concentration a cessé d'être vérifiée pour les solutions très diluées. Un modèle n'est ni vrai ni faux : il a un domaine. Savoir énoncer ce domaine fait partie des capacités exigibles.
Paragraphe 2 — Identifier une espèce chimique par spectroscopie
2.1 La spectroscopie infrarouge
🤔 À toi de jouer. Deux flacons non étiquetés contiennent l'un de l'éthanol, l'autre de l'acide éthanoïque. Les deux liquides sont incolores et se ressemblent. Comment les distinguer sans les goûter ni les sentir, et sans faire de réaction chimique ?
Les méthodes du paragraphe 1 ne servent à rien ici : elles mesurent une quantité, pas une identité. Pour identifier une espèce, il faut interroger ses liaisons — et c'est ce que fait la spectroscopie infrarouge.
Principe. Un rayonnement infrarouge fait vibrer les liaisons d'une molécule. Chaque type de liaison n'absorbe qu'à certaines fréquences, caractéristiques de la nature des atomes liés et du type de vibration. En balayant le domaine infrarouge, on repère donc les liaisons présentes.
On repère la position d'une bande par son nombre d'onde, inverse de la longueur d'onde :
exprimé en cm⁻¹. Le domaine exploité en spectroscopie IR s'étend de 4000 à 500 cm⁻¹.
Lire les axes. Un spectre IR porte en ordonnée la transmittance T, en pourcentage : c'est la proportion de lumière transmise. Les bandes d'absorption pointent donc vers le bas. En abscisse, le nombre d'onde est porté de façon décroissante, de 4000 à gauche vers 500 à droite — une convention déroutante la première fois.
2.2 Exploiter un spectre infrarouge
Méthode. On exploite essentiellement la zone au-dessus de 1500 cm⁻¹, qui renseigne sur les groupes caractéristiques. En dessous de 1500 cm⁻¹ s'étend la zone dite d'empreinte digitale : elle est propre à chaque molécule et permet de confirmer une identification par comparaison, mais on n'y cherche pas de groupe particulier.
Pour chaque bande, on relève trois informations : sa position, son intensité et sa largeur. La largeur est souvent décisive.
| Liaison | Nombre d'onde (cm⁻¹) | Aspect de la bande |
|---|---|---|
| O—H alcool (lié) | 3200 – 3400 | forte et large |
| O—H acide carboxylique | 2500 – 3200 | forte et très large |
| N—H amine | 3100 – 3500 | moyenne, souvent double |
| C—H | 2800 – 3000 | forte, fine |
| C=O | 1650 – 1750 | forte et fine |
| C=C | 1625 – 1685 | moyenne |
| C—O | 1050 – 1450 | forte |
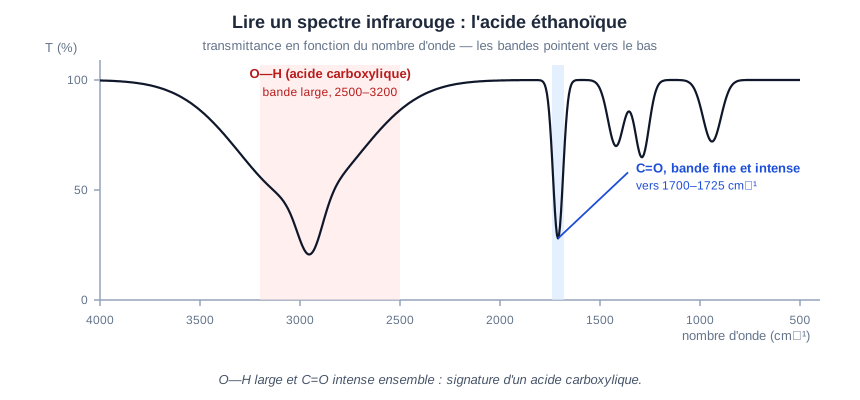
Schéma : le spectre de l'acide éthanoïque associe une bande O—H très large et une bande C=O fine et intense.
Retour à la question de départ. L'éthanol CH₃—CH₂—OH présente une bande O—H large vers 3300 cm⁻¹ et aucune bande vers 1700 cm⁻¹. L'acide éthanoïque CH₃—COOH présente au contraire une bande C=O intense vers 1710 cm⁻¹, accompagnée d'une bande O—H extrêmement large de 2500 à 3200 cm⁻¹. La présence ou l'absence de la bande C=O suffit à trancher.
2.3 La spectroscopie UV-visible
Un spectre UV-visible représente l'absorbance A en fonction de la longueur d'onde λ, typiquement de 200 à 800 nm. C'est exactement le type de spectre utilisé au § 1.1 pour choisir la longueur d'onde de travail — mais on l'exploite ici dans un autre but.
La position du maximum d'absorption, λ(max), est caractéristique de l'espèce : en la comparant à des valeurs tabulées, on identifie l'espèce présente.
Couleur perçue et couleur absorbée. Une espèce colorée absorbe une partie du visible et transmet le reste. La couleur perçue est la couleur complémentaire de la couleur absorbée.
| Couleur absorbée | λ(max) approximative | Couleur perçue |
|---|---|---|
| violet | 400 – 430 nm | jaune-vert |
| bleu | 450 – 480 nm | jaune-orangé |
| vert | 500 – 560 nm | pourpre |
| jaune | 570 – 590 nm | bleu |
| rouge | 620 – 700 nm | bleu-vert |
C'est pourquoi une solution de permanganate, qui absorbe vers 525 nm dans le vert, nous apparaît violette.
Les deux spectroscopies en un coup d'œil. L'infrarouge renseigne sur les liaisons et les groupes caractéristiques ; l'UV-visible renseigne sur l'espèce colorée dans son ensemble et se prête en outre au dosage, puisque l'absorbance dépend de la concentration.
Repère historique : de la bougie de Bouguer au spectroscope de Bunsen
La loi de Beer-Lambert porte le nom de deux hommes, mais elle est en réalité le fruit de trois contributions successives, échelonnées sur plus d'un siècle.
- 1729 — Pierre Bouguer, dans son Essai d'optique sur la gradation de la lumière, compare l'éclat de deux bougies dont l'une est vue à travers une épaisseur de verre ou d'eau. Il établit que la lumière s'affaiblit d'une fraction constante à chaque épaisseur traversée.
- 1760 — Johann Heinrich Lambert, dans sa Photometria, met ce résultat en forme mathématique : l'atténuation est exponentielle avec l'épaisseur.
- 1852 — August Beer montre que la même dépendance vaut pour la concentration d'une solution. La loi utilisée aujourd'hui combine les deux effets.
- 1860 — Gustav Kirchhoff et Robert Bunsen franchissent une étape décisive : ils montrent que chaque élément chimique porté à haute température émet un jeu de raies qui lui est propre. Analysant les eaux d'une source minérale, ils y repèrent des raies bleues inconnues et en déduisent l'existence d'un élément nouveau, le césium, qu'ils nomment d'après la couleur de ces raies. Le rubidium suit l'année suivante.
Pour la première fois, un élément chimique était découvert par sa lumière avant d'avoir jamais été isolé. C'est le principe même de ce paragraphe : un spectre est une signature.
Erreurs fréquentes à anticiper
- Confondre conductance G (en siemens, qui dépend de la cellule) et conductivité σ (en S·m⁻¹, propre à la solution).
- Oublier de convertir les concentrations en mol·m⁻³ dans la loi de Kohlrausch : l'erreur d'un facteur 1000 est la plus fréquente du chapitre.
- Oublier de convertir la température en kelvin dans PV = nRT, ou le volume en m³.
- Prolonger une droite d'étalonnage au-delà du dernier point mesuré pour y lire une valeur.
- Après avoir dilué un échantillon trop concentré, oublier de multiplier le résultat par le facteur de dilution.
- Lire un spectre IR de gauche à droite comme un graphe ordinaire : l'axe des nombres d'onde est décroissant.
- Chercher un groupe caractéristique dans la zone d'empreinte digitale, en dessous de 1500 cm⁻¹.
- Conclure qu'une espèce est présente à partir d'une seule bande IR, alors que plusieurs bandes concordantes sont nécessaires.